はじめに
「CRISPR(クリスパー)」は、狙った遺伝子をピンポイントで書き換えられる「ゲノム編集」の代表的な技術です。その出発点になったのが、2012年にScience誌に発表されたJinekらの論文です。著者のジェニファー・ダウドナ氏とエマニュエル・シャルパンティエ氏は、この業績で2020年のノーベル化学賞を受賞しました。
以前このブログで紹介したダリオ・アモデイ氏のエッセイ「Machines of Loving Grace」でも、CRISPRは生物学の進歩を生んだブレークスルーの筆頭に挙げられていました。細菌の免疫の仕組みとして1980年代から知られていたのに、遺伝子編集に使えると気づくまでに約25年かかった、という例です。
この技術のおかげで、遺伝子改変は劇的に楽になりました。
分子生物学の研究では、特定の遺伝子を働かなくした「ノックアウトマウス」を作って、その遺伝子の役割を調べることがよくあります。CRISPR以前は、狙った遺伝子をごく低い確率でしか改変できませんでした。ES細胞の中からうまく組み換わったものを探し出し、キメラマウスを経て交配して…と、年単位がかりの仕事でした。筆者もその時代にES細胞のピックアップで何度もやり直しながら苦労してノックアウトマウスを作った口です(笑)。
CRISPRの登場で、こうした何度もの繰り返しは大幅に減りました。もちろん、狙っていない場所を切ってしまう「オフターゲット」など、今も残る課題はあります。それでも、当時を知る身からすると隔世の感があります。
この記事では、その「気づき」が起きた原著論文を、図解を交えながら読んでいきます。
論文の基本情報
| 項目 | 内容 |
|---|---|
| タイトル | A Programmable Dual-RNA–Guided DNA Endonuclease in Adaptive Bacterial Immunity |
| 日本語にすると | 細菌の適応免疫における、2つのRNAで誘導されるプログラム可能なDNA切断酵素 |
| 著者 | Martin Jinek, Krzysztof Chylinski, Ines Fonfara, Michael Hauer, Jennifer A. Doudna, Emmanuelle Charpentier |
| 掲載誌 | Science 337巻 6096号 816–821ページ(2012年8月17日号) |
| オンライン公開 | 2012年6月28日 |
| DOI | 10.1126/science.1225829 |
| 研究拠点 | カリフォルニア大学バークレー校(ダウドナ研)、ウメオ大学・ウィーン大学(シャルパンティエ研) |
本文はわずか6ページ、図は5つ。この短い論文が、生命科学の研究のやり方を変えることになります。
背景:CRISPRはもともと細菌の「免疫の記憶」
CRISPRは「Clustered Regularly Interspaced Short Palindromic Repeats(規則的な間隔で並んだ短い回文配列の集まり)」の略です。細菌や古細菌が、ウイルス(ファージ)やプラスミドといった外から侵入するDNAから身を守るための仕組みです。
細菌のゲノムには、同じ「リピート配列」の間に、過去に侵入してきたウイルスのDNA断片(「スペーサー」)が挟まって並んでいる領域があります。いわば「過去に出会った敵の顔写真アルバム」です。論文では、この免疫を3つの段階で説明しています。
- 獲得(適応):ウイルスに感染すると、その DNA の一部を切り取って自分のCRISPR領域に書き込む
- 発現:CRISPR領域を読み出して長いRNAを作り、それを切り分けて短い「crRNA(CRISPR RNA)」にする
- 干渉:crRNAが「顔写真」となり、一致する配列を持つウイルスDNAを見つけて、Casタンパク質が破壊する
CRISPRシステムには大きく3つのタイプがあります。タイプIとIIIは複数のCasタンパク質の大きな複合体で働きますが、この論文が扱ったタイプIIは少し変わっていて、Cas9というたった1つのタンパク質が主役です。また、タイプIIでは「tracrRNA(トレーサーRNA)」という別の小さなRNAが、crRNAの切り出しに関わることが前年(2011年)にシャルパンティエ研から報告されていました。
ただし、2012年の時点では「Cas9が実際にどうやってDNAを切るのか」は直接調べられていませんでした。ここがこの論文の出発点です。
論文の主な発見:5つの図で分かったこと
研究チームは、化膿レンサ球菌(Streptococcus pyogenes)のCas9タンパク質を精製し、試験管の中でDNAを切れるかどうかを調べました。論文の5つの図は、それぞれ1つずつ重要な発見に対応しています。
発見1:Cas9は「2つのRNA」に導かれてDNAを切る(図1)
crRNAだけをCas9に加えても、DNAは切れませんでした。そこにtracrRNAを加えると、初めてCas9が標的DNAを切断しました。切断にはマグネシウムが必要で、crRNAと一致しない配列のDNAは切れません。
切断部位は、後述する「PAM」配列の3塩基上流で、切り口は平滑末端(段差のない切り口)でした。切断速度は毎分0.3〜1回で、従来から使われてきた制限酵素と同程度。しかも1つのCas9が何度も切断を繰り返せる酵素であることも示されました。
つまりtracrRNAは、crRNAの切り出しを助けるだけでなく、Cas9によるDNA切断を「起動する」役割も持っていたのです。
発見2:2つのハサミで、DNAの2本の鎖を1本ずつ切る(図2)
Cas9には、DNAを切る部位(ヌクレアーゼドメイン)が2つあります。
| ドメイン | 切る鎖 | 壊す変異 |
|---|---|---|
| HNHドメイン | crRNAと相補的な鎖 | H840A |
| RuvC様ドメイン | もう一方の鎖(非相補鎖) | D10A |
どちらか一方を壊した変異体では、DNAの片方の鎖だけに切れ目が入る「ニック」の状態になりました。2つのハサミがそろって初めて、DNAの二本鎖が完全に切断されるわけです。
発見3:RNAの「必要な部分」と「シード配列」(図3)
tracrRNAを短く削っていくと、23〜48番目の塩基を残した短い版でもCas9は十分に働きました。一方、crRNAの先頭(5′側)を10塩基削ると切断が起きなくなりました。crRNAの先頭20塩基が、標的DNAと対になる「探索用の配列」だからです。
さらに、標的DNAとcrRNAの一致度を調べると、PAMに近い側で少なくとも13塩基が連続して一致している必要がありました。逆に、PAMから遠い側では最大6塩基の不一致まで許容されました。このPAMに近い重要な領域を「シード配列」と呼びます。
発見4:「PAM」という目印がないと切れない(図4)
化膿レンサ球菌のCas9は、標的配列のすぐ隣に「NGG」(Nは任意の塩基、Gはグアニン)という短い配列があるときだけDNAに結合し、切断しました。これを**PAM(プロトスペーサー隣接モチーフ)**と呼びます。2つのGのどちらか一方を変えるだけで、DNAへの結合が大きく弱まりました。
PAMは、細菌が自分のCRISPR領域(PAMがない)と外敵のDNA(PAMがある)を見分けるための目印だと考えられています。論文は、Cas9がまずPAMを認識してからDNAの二本鎖をほどき、crRNAと標的鎖を対にする(R-loopという構造を作る)、という流れを提案しています。
発見5:2つのRNAを1本にまとめても働く(図5)
そして最大の発見がこれです。研究チームは、crRNAの末端とtracrRNAの先頭を「GAAA」という短いループでつないだ、**1本の人工RNA(キメラRNA)**を設計しました。後に「sgRNA(シングルガイドRNA)」と呼ばれるものです。
長い版のキメラRNAは、2つのRNAを使った場合と同じようにCas9を導き、同じ位置でDNAを切断しました。さらに、緑色蛍光タンパク質(GFP)の遺伝子の5か所を狙ったキメラRNAを設計したところ、5つすべてで狙いどおりの位置が切断されました。
図解:Cas9がDNAを切るまでの流れ
5つの発見をつなげると、Cas9がDNAを切るまでの流れは次の4ステップになります。
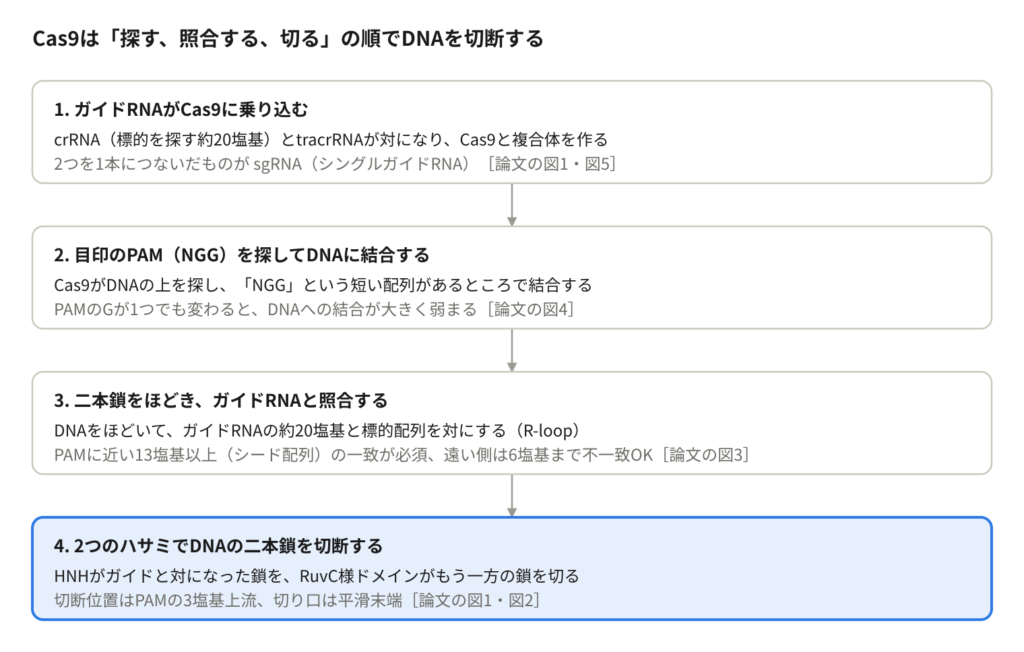
ポイントは、標的を決めているのがタンパク質ではなくガイドRNAの約20塩基だということ。この部分を書き換えれば、PAMがある場所ならどこでも狙えます。
なぜ画期的だったのか
一言でいえば、「狙う場所を変えたければ、RNAの20文字を書き換えるだけでいい」ことを示した点です。
それまでのゲノム編集技術として、論文の結論部分でもジンクフィンガーヌクレアーゼ(ZFN)とTALENが挙げられています。これらはタンパク質そのものがDNA配列を読み取るため、狙う場所を変えるたびに新しいタンパク質を設計し直す必要がありました。
| 技術 | DNAを見分けるもの | 標的を変えるには |
|---|---|---|
| ジンクフィンガーヌクレアーゼ(ZFN) | タンパク質 | タンパク質を設計し直す(難しく時間がかかる) |
| TALEN | タンパク質 | タンパク質を設計し直す(ZFNよりは容易) |
| CRISPR-Cas9 | ガイドRNA | ガイドRNAの約20塩基を変えるだけ |
論文自身も、GGの2文字がある場所なら、ほぼどんなDNA配列でも狙える可能性がある、と結論づけています。Cas9というハサミは共通のまま、ガイドRNAという「宛先ラベル」を付け替えるだけでよいので、ゲノム編集が一気に手軽で安価な技術になりました。
標的を変えたければガイドRNAを差し替えるだけでよい。当時ノックアウトマウス作りに苦労していた筆者にとって、これは本当に衝撃でした。
アモデイ氏のエッセイの言葉を借りれば、「精密で、汎用的で、プログラム可能な介入」を可能にした典型例です。
その後の展開
ただし、この2012年の論文の実験は、主に試験管の中(一部は化膿レンサ球菌そのものを使った実験)で行われたもので、ヒトなど他の生物の細胞のゲノムを編集したわけではありません。論文の最後も、遺伝子編集への応用の「可能性」を提案する形で締めくくられています。
その後の主な流れは次のとおりです。
- 2013年:複数の研究グループが、ヒトやマウスの細胞でCRISPR-Cas9によるゲノム編集に成功
- 2020年:ダウドナ氏とシャルパンティエ氏がノーベル化学賞を受賞
- 2023年:鎌状赤血球症などを対象とした、CRISPRを使った初の治療薬が英国と米国で承認
また、発見2で出てきた「片方のハサミを壊したCas9」は、DNAを切らずに特定の場所へ運ぶ「運び屋」として、塩基を1文字だけ書き換えるベース編集などの新技術の土台にもなっています。原著論文の1つの実験が、10年以上後の技術につながっているのは面白いところです。
まとめ
Jinekらの2012年の論文が示したことは、次の4点に集約できます。
- Cas9は、crRNAとtracrRNAという2つのRNAに導かれてDNAを切る
- 2つのドメイン(HNHとRuvC)が、DNAの2本の鎖を1本ずつ切る
- 切断には、標的の隣のPAM(NGG)と、PAM近くのシード配列の一致が必要
- 2つのRNAを1本のガイドRNAにまとめても働き、配列を変えるだけで好きな場所を狙える
細菌がウイルスと戦うために進化させた仕組みを、人間が「プログラム可能なハサミ」に作り替えた瞬間を記録した論文です。基礎研究の好奇心から生まれた発見が、10年ほどで遺伝病の治療薬にまでつながった、という意味でも象徴的な一本だと思います。
参考文献
- Jinek M, Chylinski K, Fonfara I, Hauer M, Doudna JA, Charpentier E. A Programmable Dual-RNA–Guided DNA Endonuclease in Adaptive Bacterial Immunity. Science 337(6096):816–821 (2012). doi:10.1126/science.1225829
- Deltcheva E, et al. CRISPR RNA maturation by trans-encoded small RNA and host factor RNase III. Nature471:602 (2011)(tracrRNAの発見)
- Dario Amodei「Machines of Loving Grace」(2024)